先天性ミオパチーの真実|症状と余命の誤解・2026年最新治療の全貌
生まれたばかりの赤ちゃんの体が極端に柔らかい「フロッピーインファント」や、幼少期からの筋力低下をきっかけに指摘されることの多い先天性ミオパチー。かつては情報が限られていたことから、インターネット上では「余命が極めて短い」「治療法が一切存在しない」といった断片的な情報が独り歩きし、当事者や家族に大きな不安を与えてきました。
医学の進歩と在宅呼吸管理技術の高度化、さらにはゲノム解析の定着によって、この疾患を取り巻く環境は激変しています。本記事では、厚生労働省の指定難病データや臨床現場の取材に基づき、先天性ミオパチーの根本的な発症メカニズム、病型別の特徴、余命に関する誤解の真相、そして難病指定の申請基準から2026年現在の最新治療パイプラインまでを客観的事実に基づいて徹底解明します。
📌 【この記事の重要ポイントまとめ】
- 要点1:先天性ミオパチーは骨格筋の構造異常が原因であり、遺伝子変異や病型(ネマリン、セントラルコア、中心核など)によって進行度や症状の重症度は大きく異なる。
- 要点2:「余命宣告」の古い言説は実態と乖離しており、早期の呼吸管理(NIV等)や医療的ケアの確立によって、現在は成人期を迎え就労・社会参加を果たす事例が標準化している。
- 要点3:指定難病111および小児慢性特定疾病の公的医療費助成を活用しつつ、2026年現在進展する遺伝子補充療法や核酸医薬の治験動向を見据えた中長期的なケア設計が極めて重要である。
【症状と特徴】なぜ起きるのか?乳児期から現れる筋力低下と主な病型
先天性ミオパチーとは、筋肉そのもの(骨格筋線維)の微細な構造に生まれつき異常が存在し、筋力低下や筋緊張の低下を引き起こす非進行性、あるいは非常に緩徐にしか進行しない遺伝性筋疾患の総称です。筋ジストロフィーのように「筋肉の細胞が壊れて再生を繰り返しながら徐々に線維化・脂肪化していく」変性疾患とは異なり、筋線維の骨組みや収縮に関わるタンパク質そのものの形成異常であることが組織学的な決定打となります。
代表的な臨床像として、乳幼児期に抱き上げた際に「体が柔らかすぎてすり抜けてしまいそうになる」と表現されるフロッピーインファント(筋緊張低下症)が挙げられます。運動発達の遅れによって首の座りやお座り、歩行の開始が遅れるだけでなく、哺乳力の弱さ(哺乳障害)や体重増加不良で見つかるケースも珍しくありません。また、疾患群全体の特徴として、表情筋の筋力低下による特徴的な顔立ち(高口蓋、細長い顔貌貌、長頭症)や、胸郭の運動制限に伴う呼吸障害の経緯を辿りやすい点が挙げられます。
先天性ミオパチーは単一の病気ではなく、筋生検(筋肉の組織を採取して顕微鏡で観察する検査)で観察される組織構造の異常によって、主に以下の代表的病型に分類されます。
- ネマリンミオパチー:筋線維の内部に「ネマリン小体(桿状小体)」と呼ばれる異常な棒状の構造物が沈着するタイプ。呼吸筋の障害が早期から出現しやすい重症乳児型から、成人期まで軽微な運動障害にとどまるタイプまで多様です。
- セントラルコア病:筋線維の中心部において、エネルギー代謝を担うミトコンドリア活性や酸化酵素活性が欠落した「コア構造」が認められるタイプ。股関節脱臼や側弯症を合併しやすい一方、筋力低下の進行は極めて緩やかです。全身麻酔時に致命的な高熱を発する「悪性高熱症」の素因を持つことが広く知られています。
- 中心核病(ミオチュブラーミオパチー含む):通常は筋線維の辺縁部に存在するはずの細胞核が、筋肉の中央に整列して存在するタイプ。特にX連鎖性劣性遺伝をとるミオチュブラーミオパチーは男児に重篤な呼吸不全を引き起こしやすい一方、常染色体性(DNM2遺伝子変異など)のタイプは緩徐な経過をたどります。

【原因と遺伝形式】医療現場で判明しているメカニズムと遺伝子変異
筋力がうまく発揮できない根本的な原因は、筋肉を収縮させる最小単位であるサルコメア(筋節)の構造タンパク質や、細胞内のカルシウムイオン濃度を制御するイオンチャネルの機能不全にあります。近年の次世代シーケンサー(NGS)による網羅的遺伝子解析の普及によって、原因となる責任遺伝子が次々と特定されてきました。
遺伝形式は原因遺伝子によって異なり、主に3つのパターンが存在します。
1つ目は常染色体潜性(劣性)遺伝です。両親が変異遺伝子の保因者(無症状)であり、その双方から変異を受け継いだ場合に発症します。ネマリンミオパチーの原因となるNEB(ネブリン)遺伝子変異などが代表的です。
2つ目は常染色体顕性(優性)遺伝です。親から子へ50%の確率で遺伝する形式ですが、親には変異がなく受精卵の段階で新たに生じる突然変異(de novo変異)の割合も非常に高い点が臨床上の特徴です。セントラルコア病を引き起こすRYR1(リアノジン受容体1)遺伝子変異や、ネマリンミオパチーの一角を占めるACTA1(骨格筋αアクチン)遺伝子変異に見られます。
3つ目はX連鎖性潜性(劣性)遺伝であり、X染色体上に存在する遺伝子変異によって発症します。女性は保因者となり、男児に重篤な症状が現れるミオチュブラーミオパチー(MTM1遺伝子変異)がこれに該当します。現在では、単なる組織診断だけでなく、こうした遺伝子変異をピンポイントで特定することが、後述する将来の分子標的治療へのアクセスや合併症管理において必須のステップとなっています。
噂の真偽を徹底検証|「余命が短い」というネットの誤解と現在の生存率
インターネットの検索エンジンに「先天性ミオパチー」と入力すると、候補ワードに「余命」が真っ先に表示されます。これにより、「診断されたら数年しか生きられないのではないか」と絶望的な先入観を持つ家族が後を絶ちません。しかし、難病指定医療機関の臨床データおよび長期追跡調査が示す先天性ミオパチーの現在の生存率の実態は、ネット上に残る旧世代の記述とは明確に異なります。
なぜ「短命」という極端な言説が流布したのか。その背景には、1980年代から1990年代初頭にかけての医学教科書において、最も症状が重い「重症新生児型」の症例報告が過度に強調されていた歴史があります。当時は小児用の人工呼吸器管理技術や在宅医療システムが未発達であり、生後間もなく重度の低換気からCO2ナルコーシスや肺炎を起こして救命できない事例が確かに存在しました。
しかし、2000年代以降の小児在宅医療の革命的進展により、状況は180度転換しました。鼻マスク等を用いた非侵襲的陽圧換気(NIV/BiPAP)の導入、機械的排痰補助装置(カフアシスト)の普及、そして在宅人工呼吸器の小型・高性能化によって、呼吸筋麻痺に伴う急性増悪死は劇的に減少しました。
重症型であっても、適切な呼吸管理と経管栄養による全身状態の安定が図れれば、幼児期・学童期を乗り越え、青年期から成人期へと長寿を全うすることが臨床上当たり前となっています。さらに、中間型や軽症型に至っては、運動機能の制限こそあれど、生命予後そのものは健常者とほぼ同等であるケースが大半を占めています。「先天性ミオパチー=短命」という図式は、呼吸管理が未熟だった時代の医学的遺物であり、現代の医療実態に即した正しい認識へとアップデートされなければなりません。

【公的支援と診断】難病指定の基準・小児慢性特定疾病から筋生検の流れ
先天性ミオパチーが疑われた場合、確定診断に至るまでのプロセスは厳格に規定されています。かつては臨床所見と筋電図、血清クレアチンキナーゼ(CK)値の測定が初動でしたが、先天性ミオパチーではCK値が正常または軽度上昇にとどまることが多いため、見逃されやすい落とし穴がありました。
確定診断における最大のゴールドスタンダードは筋生検(筋病理診断)です。大腿四頭筋や上腕二頭筋などから少量の筋組織を局所麻酔または全身麻酔下で採取し、ゴモリ・トリクローム染色や各種酵素組織化学染色、電子顕微鏡観察を実施します。ここでネマリン小体や中心核、コア構造といった特徴的な組織異常が確認されて初めて病型が確定します。さらに現在は、診断基準の改定により遺伝子検査が保険適用となっており、筋生検と遺伝子診断を組み合わせた精緻な確定診断が行われます。
診断が下された後に直ちに手続きを進めるべきなのが、国による手厚い公的医療費助成制度の申請です。
18歳未満(継続の場合は20歳未満)の患者に対しては、児童福祉法に基づく小児慢性特定疾病の医療費助成が適用されます。自己負担上限額が世帯所得に応じて大幅に軽減され、受診や検査、在宅酸素・人工呼吸管理にかかる経済的負担を抑制できます。
また、厚生労働省および難病情報センターが定める指定難病制度において、先天性ミオパチーは「指定難病111」として認定されています。成人へ移行した後、あるいは成人発症・成人期診断のケースでも、以下の基準を満たすことで難病医療費受給者証の交付を受けられます。
- 指定難病111の認定要件:臨床所見(乳児期からの筋力低下、筋緊張低下、運動発達遅滞など)に加え、筋生検による特徴的病理所見、または疾患特異的な遺伝子変異のいずれかが確認されること。
- 助成対象となる重症度分類:日常生活動作(ADL)評価である「Modified Rankin Scale(mRS)」で判定され、食事、排泄、移動などに介助を要する状態(概ねmRSスコア3以上)、あるいは人工呼吸器の装着、経管栄養を実施している患者が公的助成の対象となります。軽症であっても高額な医療費が継続して発生する「高額難病医療費(軽症高額)」に該当する場合は助成対象に組み込まれます。
【データ徹底比較】主要な病型ごとの特徴・遺伝形式・重症度一覧
先天性ミオパチーの病型ごとの違いを理解するために、国内の主要臨床データおよび学会ガイドラインに基づく比較情報を整理しました。各病型における遺伝形式、呼吸器への影響、そして現場医師による評価基準は以下の通りです。
| 項目・主要病型 | 詳細・数値データ(責任遺伝子・頻度) | 一般的な臨床経過・呼吸障害リスク | 編集部の見解・評価 |
|---|---|---|---|
| ネマリンミオパチー | NEB, ACTA1等 先天性ミオパチー全体の約20%〜25% | 筋力低下に対して呼吸不全が先行・解離して重篤化しやすい傾向。夜間低換気に厳重警戒。 | 歩行可能であっても呼吸筋麻痺が進行する隠れたリスクがあるため、定期的な終夜睡眠ポリグラフ(PSG)評価が必須。 |
| セントラルコア病 | RYR1(約90%以上) 先天性ミオパチー全体の約30%〜40% | 近位筋優位の筋力低下。非進行性〜極めて緩徐。悪性高熱症のリスクが極めて高い。 | 運動機能は比較的保たれやすいが、外科手術・歯科治療時の麻酔薬選定(揮発性吸入麻酔薬の回避)が生死を分ける。 |
| 中心核病(常染色体性) | DNM2, BIN1等 先天性ミオパチー全体の約10% | 小児期から成人期にかけて緩徐に発症。外眼筋麻痺や下肢遠位部からの筋力低下が見られる。 | 進行速度が極めて遅いため成人の就労継続が可能。アキレス腱拘縮や下垂足に対する装具療法が生活の質を担保する。 |
| ミオチュブラーミオパチー(X連鎖性) | MTM1(男児に発症) 男児出生5万人に1人程度 | 出生時より重度の筋無力・無呼吸。人工呼吸器依存率が高い最重症型。 | 早期介入と気管切開・HMV(在宅人工呼吸)管理の成否が生死を左右。現在最も遺伝子治療研究が先行している領域。 |
【実態検証】当事者・家族の生の声と医療現場で見えたリアル
客観的な医療数値の背景には、日々の生活を支える家族と当事者の現実があります。小児病棟や在宅医療の現場、患者会の手記、そしてオンラインコミュニティ(SNSや相談掲示板)で語られる生の声からは、制度と現実のギャップが浮き彫りになっています。
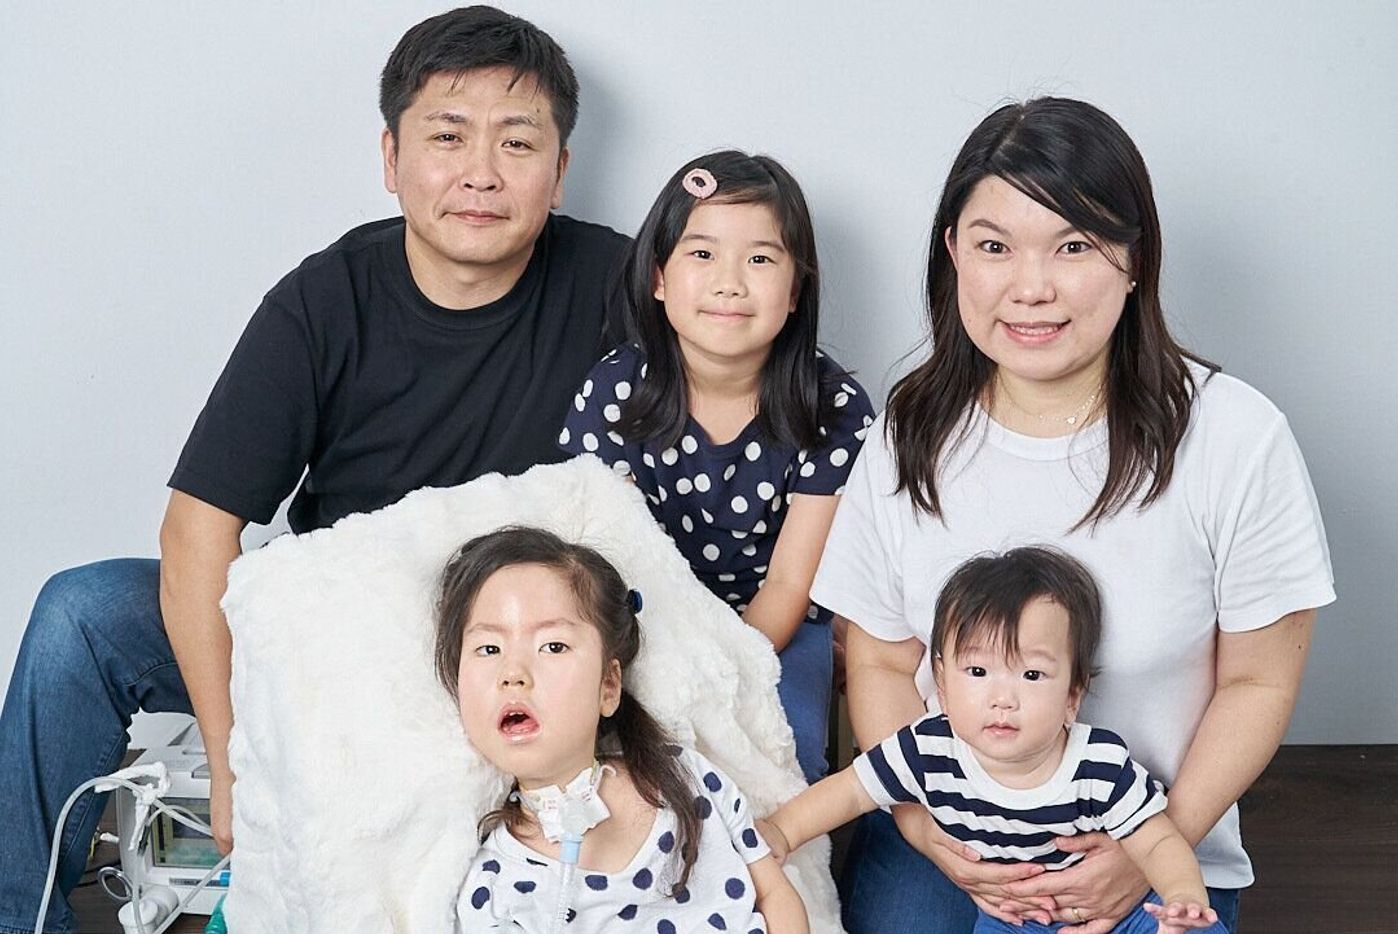
あるネマリンミオパチーの女児を持つ母親は、闘病記の中で当時の葛藤を次のように吐露しています。
「診断がついた当初、医師から告げられた『治らない病気』という言葉に目の前が真っ暗になりました。ネットを開けば『人工呼吸器が外せない』『余命わずか』という何年も前の怖い情報ばかり。しかし、退院して在宅医療チームと繋がり、夜間のNIV(非侵襲換気)を始めてからは、娘の顔色が劇的に良くなり、笑顔が増えました。今では電動車椅子を巧みに操り、普通学級に通って友達と大笑いしています。『病気=終わり』ではなく、『工夫して生きる始まり』だったのだと気付かされました」
現場取材で見えてくるもう一つのリアルは、「見えない呼吸苦」への対処の難しさです。先天性ミオパチーの患者は、横隔膜の筋力が低下しているため、日中は座って元気に過ごしていても、夜間に横になると重力の影響で肺が十分に拡張せず、低換気に陥ります。朝起きたときの強い頭痛、食欲不振、日中の集中力低下といった症状は、実は「夜間高炭酸ガス血症」のサインであることが多々あります。
コミュニティ内の意見交換でも、「朝の機嫌の悪さを単なるイヤイヤ期だと思っていたら、夜間呼吸不全の兆候だった」「カフアシスト(排痰装置)を導入してから、毎冬繰り返していた誤嚥性肺炎による緊急入院がゼロになった」といった現場発の実践知が共有されています。医学的な治療だけでなく、こうした生活レベルの呼吸・排痰ケア機器をいかに早期に家庭へ定着させるかが、QOL(生活の質)向上の決定打となっています。
一般に知られていない盲点とネットの誤解
先天性ミオパチーの療養生活において、ネット上の誤解や専門医以外の医療機関で見落とされがちな重要ポイントが2点存在します。知っておかないと致命的な結果を招きかねない盲点です。
第一の盲点は、セントラルコア病における悪性高熱症の合併リスクです。悪性高熱症とは、全身麻酔薬(特にハロタンやセボフルランなどの吸入麻酔薬)や筋弛緩薬(スキサメトニウム)を投与された際に、骨格筋細胞内のカルシウム放出チャネル(RYR1)の暴走によって筋肉が異常収縮し、体温が急激に40℃を超えて多臓器不全に至る致死率の高い合併症です。セントラルコア病患者の多くがRYR1変異を保持しているため、外科手術はもちろん、歯科治療での静脈麻酔や小手術の際にも「先天性ミオパチー(悪性高熱症素因あり)」の旨を麻酔科医に徹底申告しなければなりません。救急時のために「アレルギー・基礎疾患情報タグ」を常に携行することが推奨されます。
第二の盲点は、「進行性ではないから悪化しない」という過信です。先天性ミオパチーは病理学的には非進行性、あるいは極めて緩徐と定義されますが、これは「何もしなくても状態が変わらない」という意味ではありません。成長期における骨の伸長に筋力の発達が追いつかず、相対的な筋力不足が生じるほか、座り姿勢の崩れから急速な側弯症(背骨の歪み)が進行することが多々あります。側弯が悪化すると胸郭が圧迫され、肺機能が一気に低下するという二次的な機能低下の連鎖が起こります。定期的なリハビリテーションと装具(座位保持装置、側弯矯正コルセット)の適合調整を怠ってはなりません。
【2026年最新治療動向】対症療法から遺伝子標的アプローチへの転換点
長年にわたり「有効な根治療法は存在せず、対症療法のみ」とされてきた先天性ミオパチーの医療現場は、2026年現在、根本的な疾患修飾治療(遺伝子レベルの治療)の実用化に向けた歴史的転換点を迎えています。
世界的に最も開発が進んでいるのが、X連鎖性ミオチュブラーミオパチー(XLMTM)に対するアデノ随伴ウイルス(AAV)ベクターを用いた遺伝子補充療法です。正常なMTM1遺伝子を筋細胞へ直接届ける薬剤(AT132など)は、過去の臨床試験において投与量に伴う肝胆道系重篤有害事象の教訓を経てプロトコルが徹底的に再設計され、免疫抑制併用療法と投与量の最適化によって安全性プロファイルの大幅な改善が達成されました。国内外の治験データでは、自律呼吸の獲得や運動機能マイルストーンの達成など、劇的な治療効果が再確認されており、薬事承認を見据えた最終段階の検証が進められています。
さらに、ネマリンミオパチーやセントラルコア病に対しては、遺伝子の異常なスプライシングを修復するアンチセンス核酸(ASO)医薬や、RYR1チャネルのカルシウム漏出を抑制して筋疲労と筋力低下を防ぐ低分子化合物の探索研究が急速に進展しています。国内においても、国立精神・神経医療研究センター(NCNP)を中心とした「先天性ミオパチー患者登録システム(Remudy)」の登録数が年々増加しており、日本発の治験エントリーをスムーズに行うインフラが完全に整いました。対症療法で状態を良好に保ちながら「治験・承認薬の登場を待つ」戦略が、極めて現実的な希望となっています。
【プロの結論】家族社会学と心理的バウンダリーから導く持続可能なケア
難病の医療体制が整う一方で、家族社会学および臨床心理学の観点から見落としてはならない構造的課題が存在します。それは、「ケアギバー(主に母親)の過剰適応と共依存化」という病理です。
小児難病の在宅医療現場では、人工呼吸器の管理、喀痰吸引、胃ろうからの注入など、高度な医療的ケアが日常的に発生します。母性役割の過度な称賛と相まって、親が「私が24時間完璧に管理しなければこの子の命が脅かされる」という強い使命感に囚われ、外部の支援を拒絶して家庭内に孤立するケースが後を絶ちません。結果として、親自身の睡眠剥奪、キャリアの断念、そして子どもとの心理的一体化が進み、健全な自立を阻む心理的境界線(バウンダリー)の崩壊を引き起こします。
持続可能な療養生活を確立するための判断基準は極めて明確です。
- おすすめできる向き合い方(持続可能な家族):「医療的ケア児支援法」に基づく相談支援専門員を積極的に活用し、訪問看護、居宅介護、レスパイト(一時預かり)入院を早期からルーティンとして組み込む。親は「医療者」ではなく「親」としての情緒的関わりに徹する時間を死守する。
- 避けるべき危険な向き合い方(破綻リスクが高い家族):「他人に預けるのはかわいそう」「自分にしか痰の吸引はできない」と外部支援を排斥し、家庭内のリソースだけでケアを完結させようとする。これは親の心身疲弊だけでなく、将来的な子どもの社会化の機会を奪うリスクを持ちます。
子どもの命を守る最善の策は、親が自己犠牲を払うことではなく、多職種による支援ネットワークを家庭の周囲に何重にも張り巡らせることです。親が健康で健全なメンタルを維持して初めて、子どもは自立した一人の人間として社会と繋がることができます。
【先天性ミオパチー】に関するよくある質問(FAQ)
Q1:先天性ミオパチーと筋ジストロフィーの違いは何ですか?
A1:筋ジストロフィーは筋肉の細胞が壊れては再生を繰り返すうちに進行性に筋組織が破壊・線維化していく変性疾患です。一方、先天性ミオパチーは生まれつき筋肉の微細な構成タンパク質に構造的異常がある疾患であり、筋崩壊の指標である血清CK値も正常〜軽度上昇にとどまります。原則として進行は非進行性、あるいは非常に緩徐である点が根本的な違いです。
Q2:大人になってから先天性ミオパチーと診断されることはありますか?
A2:十分にあり得ます。乳幼児期の運動発達の遅れが「運動が苦手」「体が硬い・柔らかい」程度で見過ごされ、成人期になってから「階段が登りにくくなった」「疲れやすくなった」などの自覚症状を機に神経内科を受診し、筋生検や遺伝子検査によって成人型ネマリンミオパチーやセントラルコア病と判明するケースが報告されています。
Q3:日常生活で運動やリハビリはどの程度行うべきですか?
A3:過度な筋力トレーニング(高負荷の無酸素運動)は筋線維を痛める恐れがあるため推奨されません。専門の理学療法士の指導のもと、関節の拘縮予防、側弯予防のストレッチ、そして無理のない範囲での有酸素運動や座位保持訓練を行うことが基本となります。また、呼吸筋の維持を目的とした深呼吸訓練や徒手的呼吸リハビリテーションが極めて効果的です。
まとめ:正しい知識と早期支援が拓く未来への判断基準
先天性ミオパチーは、過去の固定観念である「絶望的な短命の病」から、現代においては「科学的管理によってコントロールし、共に人生を歩む病」へとパラダイムシフトを遂げました。病型による個別の特性を把握し、早期から呼吸障害や合併症のリスク管理を徹底することで、患者の生活圏は社会へと大きく広がっています。
確定診断を受けたら、直ちに指定難病受給者証や小児慢性特定疾病の公的支援制度を申請し、経済的・医療的セーフティネットを確保してください。そして家庭内だけで抱え込まず、訪問看護や地域資源を積極的に生活へ組み込むことが、家族全体の人生を守る鍵となります。2026年、遺伝子医療をはじめとする新時代の治療薬開発は確実に前進しています。根拠のない不安に惑わされず、最新の正確な知見と専門医療機関との強固な信頼関係を武器に、希望ある確かな一歩を踏み出してください。 (出典: 先天 性 ミオパチー(Yahoo!ニュース))
毎日更新されるトレンド情報を分析・発信中。役立つ裏技やおすすめ情報を分かりやすく紹介します。
